
Autoimmunt lymfoproliferativt syndrom
Sjukdom/tillstånd
Autoimmunt lymfoproliferativt syndrom (ALPS) är en immunbristsjukdom som innebär att kroppen inte kan göra sig av med en viss sorts vita blodkroppar (lymfocyter) genom programmerad celldöd (apoptos). Autoimmun betyder att immunsystemet angriper den egna kroppen. Lymfoproliferativ betyder kraftig tillväxt (proliferation) av lymfocyter med ansamling i lymfkörtlarna, mjälten och levern.
Syndromet medför återkommande eller kroniskt förstorade lymfkörtlar, förstorad mjälte och förstorad lever, samt ökad risk för lymfkörtelcancer (lymfom). Hälften av alla med syndromet utvecklar olika autoimmuna sjukdomar, till exempel brist på röda blodkroppar (autoimmun anemi) och blodplättar (autoimmun trombocytopeni).
Autoimmunt lymfoproliferativt syndrom är oftast ärftligt. Det finns i olika former, varav ALPS-FAS är vanligast. Orsaken till syndromet är nedsatt funktion hos ett av flera proteiner som har betydelse för aktiveringen av programmerad celldöd inom immunsystemet.
Symtomen varierar mycket i svårighetsgrad mellan olika personer. Vanligen visar sig symtomen under de första levnadsåren, men de kan också uppträda först i vuxen ålder. Förstoringen av lymfkörtlarna varierar från lindrig till kraftig förstoring. Mjälten kan vara mycket förstorad, vilket medför risk för att den skadas av yttre påverkan som stötar och slag mot kroppen. Ibland leder mjältförstoringen till brist på röda blodkroppar (erytrocyter) och blodplättar (trombocyter).
Behandlingen innefattar vanligtvis immunmodulerande läkemedel. Flera personer med syndromet har dock så lindrig sjukdom att ingen behandling behövs. En del behöver blodtransfusioner till följd av blodbrist. I enstaka fall vid svår sjukdom görs en hematopoetisk stamcellstransplantation, vilket kan bota ALPS.
Den första beskrivningen av sjukdomen gjordes år 1967 av de amerikanska hematologerna Virginia Canale och Carl H Smith, men det var först år 1995 som autoimmunt lymfoproliferativt syndrom fick sitt namn. Den franska forskaren Frédéric Rieux-Laucat visade då att varianter i FAS-genen är en orsak till syndromet.
ALPS-relaterade sjukdomar
Flera andra immunbristsjukdomar med ansamling av en betydande mängd lymfocyter (lymfoproliferation) har tidigare klassificerats som autoimmunt lymfoproliferativt syndrom med okänd orsak, eller som ALPS-relaterade sjukdomar. Dessa sjukdomar berörs inte i denna text.
I Socialstyrelsens kunskapsdatabas för sällsynta hälsotillstånd finns informationstexter om flera andra sjukdomar med lymfoproliferation:
Förekomst
Förekomsten (prevalensen) av autoimmunt lymfoproliferativt syndrom (ALPS) uppskattas till 1–2 personer per 1 miljon.
I Sverige finns uppskattningsvis mellan 10 och 15 personer med sjukdomen.
Orsak
Autoimmunt lymfoproliferativt syndrom (ALPS) beror på en eller flera sjukdomsorsakande genvarianter (mutationer) i någon av de gener som är mallar för tillverkningen av (kodar för) proteiner som startar programmerad celldöd (apoptos, grekiska för falla ifrån) inom immunsystemet. Dessa proteiner utgör tillsammans det så kallade dödsinducerande signalkomplexet (death-inducing signaling complex, DISC). Vid ALPS är ett av proteinerna i komplexet defekt.
Apoptos är en väl reglerad process, bland annat för att bestämma storlek och form när olika organ utvecklas. Apoptos kan starta genom olika signalvägar, beroende på vilken typ av signal cellen tar emot. Inom immunsystemet är det särskilt viktigt med apoptos, till exempel för att avlägsna celler som inte längre behövs efter att en infektion har bekämpats.
Det dödsinducerande signalkomplexet är ett multiproteinkomplex som bildas inuti cellerna när ett yttre signalprotein aktiverar specifika mottagare på cellytan kallade dödsreceptorer. Komplexet består av proteinerna Fas-receptor, FADD, kaspas-8 och kaspas-10. Komplexet aktiverar enzymer kallade effektor-kaspaser som sätter igång apoptos.
Fas-receptorn som är en dödsreceptor har en viktig roll i regleringen av apoptos inom immunsystemet. Den kontrollerar bland annat hur länge lymfocyter, en typ av vita blodkroppar, överlever. Receptorn aktiveras när signalproteinet Fas-ligand fäster vid den. Till den del av den aktiverade Fas-receptorn som finns inuti cellen binder då proteinet FADD. Till FADD binds i nästa steg prokaspas-8 och prokaspas-10. De är förstadier till proteinklyvande enzymer som därmed aktiveras till kaspas-8 och kaspas-10.
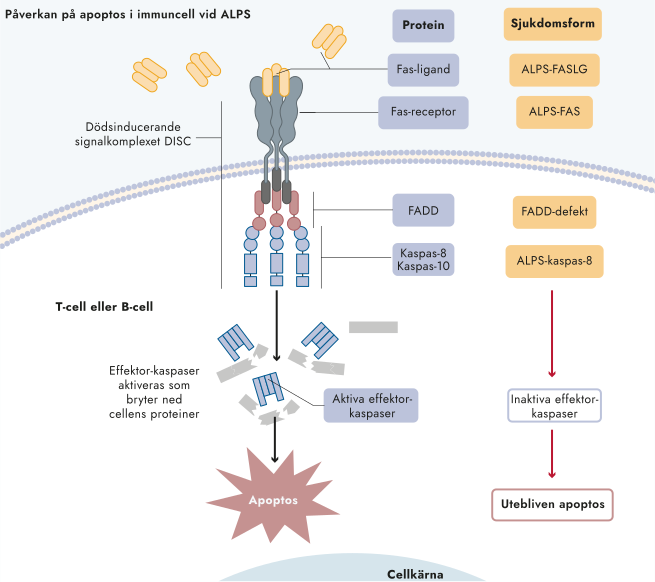
En immuncell med DISC-komplex som vid defekta proteiner medför olika sjukdomsformer av autoimmunt lymfoproliferativt syndrom.
Former av ALPS
Autoimmunt lymfoproliferativt syndrom delas in i olika former beroende på vilken gen som är påverkad och därmed vilket protein som är defekt i det dödsinducerande signalkomplexet (DISC).
Minst 80 procent av alla personer med syndromet har sjukdomsformen ALPS-FAS. Syndromet har då uppstått till följd av en sjukdomsorsakande variant i genen FAS som leder till en defekt FAS-receptor. Sjukdomsformen ALPS-FASLG orsakas av varianter i genen FASLG som medför defekt FAS-ligand-protein. FADD-defekt beror på förändringar i genen FADD, medan ALPS-kaspas-8 orsakas av ett defekt proenzym kaspas-8 till följd av sjukdomsorsakande varianter i genen CASP8.
Tidigare ansågs också defekt kaspas-10 kunna orsaka ALPS, men denna sjukdomsorsak har alltmer ifrågasatts.
| Sjukdomsform | Gen | Lokalisation | Protein |
|---|---|---|---|
| ALPS-FAS | FAS | 10q23.31 | Fas-receptor (Fas cell surface death receptor) |
| ALPS-sFAS | FAS (somatisk variant) | 10q23.31 | Fas-receptor (Fas cell surface death receptor) |
| ALPS-FASLG | FASLG | 1q24.3 | FasL-protein (FAS-ligand protein) |
| ALPS-kaspas-8 | CASP8 | 2q33.1 | Kaspas-8 |
| FADD-defekt | FADD | 11q13.3 | Fas-associerat dödsdomänprotein (Fas-associated death domain protein) |
Immunsystemet
Immunsystemet är ett specialiserat och komplext system som försvarar kroppen mot bakterier, virus och andra främmande ämnen. Man skiljer på det medfödda immunsystemet och det adaptiva immunsystemet. Det finns också barriärfunktioner i bland annat huden, slemhinnorna och den sura miljön i magsäcken som gör det svårare för smittämnen att ta sig in i kroppen.
Det medfödda immunsystemet
Det medfödda immunsystemet består av många olika proteiner och vissa vita blodkroppar, som fagocyter (olika typer av ätarceller, till exempel neutrofila granulocyter) och NK-celler (naturliga mördarceller). På ytan har fagocyterna mottagare (receptorer) som känner igen mönster som är typiska för olika smittämnen. Det gör att fagocyterna kan ta hand om och oskadliggöra många smittämnen. Cellerna har också liknande receptorer inuti sig som kan känna igen både främmande och kroppsegna skadliga ämnen.
Neutrofila granulocyter bildas i benmärgen för att sedan vandra ut i blodbanan och vävnaderna. Ju lägre antalet neutrofila granulocyter är, desto mer mottaglig blir kroppen för infektioner.
Det adaptiva immunsystemet
Det adaptiva immunsystemet samverkar med det medfödda. Det gör att varje främmande ämne känns igen och blir angripet av en särskild försvarare, som kan oskadliggöra just det ämnet. Att systemet är adaptivt innebär att det är anpassningsbart och lär sig känna igen smittämnen som det utsätts för. Det adaptiva immunsystemet blir därför mer effektivt med tiden.
Två typer av vita blodkroppar, T-celler och B-celler, spelar en nyckelroll i det adaptiva immunsystemet. De kallas även T-lymfocyter och B-lymfocyter och bildas av blodstamceller (hematopoetiska stamceller) i benmärgen.
Det finns flera olika sorters T-celler med flera olika funktioner. De skyddar huvudsakligen mot virus-, svamp- och parasitinfektioner. T-cellerna har också den viktiga uppgiften att reglera immunsystemet, vilket innebär att de avgör när kroppen ska försvaras och mot vad. T-cellerna avgör när en immunreaktion ska avslutas. Vissa T-celler har även till uppgift att ge hjälp till både andra T-celler och B-celler.
De blodstamceller som ska bli T-celler vandrar från benmärgen in i brässen (tymus), en körtel i den övre delen av brösthålan, där de utvecklas och lär sig sin uppgift. Lärandet sker genom påverkan från flera av de celler som utgör själva tymuskörteln, där de viktigaste är epitelceller i tymus yttre delar (barken, cortex) och inre delar (märgen, medulla). De omogna vita blodkropparna utbildas i tymus till T-hjälparceller, T-mördarceller (cytotoxiska T-celler) och regulatoriska T-celler. T-hjälparceller kan aktivera B-cellerna så att dessa bildar antikroppar. T-mördarceller kan attackera virusinfekterade celler och släppa ut signalämnen (cytokiner) som attraherar fagocyter till virusinfekterade celler.
B-cellerna skyddar främst mot bakterier och har som huvuduppgift i immunsystemet att bilda antikroppar (immunglobulin). Antikropparna binder till smittämnen och aktiverar fagocyter som i sin tur oskadliggör smittämnena. B-cellerna har även antikroppar på sin yta. På cellytan fungerar antikropparna som receptorer som tar emot och fångar in främmande smittämnen, till exempel bakterier.
Påverkan på immunsystemet vid ALPS
Endast cirka fem procent av de blivande T-celler som startar sin utveckling till mogna T-celler i tymus lär sig att känna igen olika smittämnen och främmande celler. Den största gruppen, 90 procent, lär sig dock ingenting alls. En liten andel lär sig felaktigt att angripa den egna kroppen och därmed orsaka autoimmuna sjukdomar, som är tillstånd då antikroppar bildas mot kroppens egna vävnader. Tillsammans utgör dessa overksamma och ibland farliga T-celler mer än 95 procent av alla de blivande T-cellerna i tymus.
Ett noggrant kontrollsystem ser till att dessa T-celler sorteras bort och dör i apoptos. Det sker genom att de epiteliala tymuscellerna producerar Fas-ligand som binder till Fas-receptorn på de T-celler som ska bortsorteras.
Vid autoimmunt lymfoproliferativt syndrom fungerar inte kontrollsystemet för T-cellerna. Resultatet blir att en stor mängd T-celler som saknar förmåga att känna igen smittämnen kommer ut i blodet och vandrar till tonsillerna, lymfkörtlarna och mjälten för att anhopas där. Dessa T-celler kännetecknas av att de saknar de markörer på cellytan som visar att de har utvecklats till normala T-celler. De betecknas dubbelnegativa T-celler (Tαβ+CD3+CD4-CD8-).
Vid ALPS är också den apoptos störd som normalt avslutar ett immunsvar mot till exempel en infektion. Efter en infektion ska en stor del av de T-celler som har förökat sig för att bekämpa smittämnet gå i apoptos när de inte längre behövs. Vid syndromet överlever i stället dessa T-celler och ansamlas i mjälten och lymfkörtlarna.
Även hos B-cellerna är apoptosen defekt vid ALPS. Det resulterar i att B-celler överlever som reagerar autoimmunt och som kan ha genetiska skador. Det ökar även risken för att canceromvandlade B-celler undgår apoptos.
Ärftlighet
Ärftligheten vid autoimmunt lymfoproliferativt syndrom är komplex. Den innefattar både autosomal dominant och autosomal recessiv nedärvning, beroende på vilka genvarianter som orsakar sjukdomen.
Autosomal dominant nedärvning
ALPS-FAS med varianter i FAS-genen nedärvs genom autosomal dominant nedärvning.
Det innebär att om en av föräldrarna har syndromet, det vill säga har en normal gen och en sjukdomsorsakande variant av en gen, är sannolikheten att få syndromet 50 procent för såväl söner som döttrar. De barn som inte har fått den sjukdomsorsakande genvarianten får inte syndromet och för det inte heller vidare.

Autosomal dominant nedärvning.
Bland personer med misstänkt ALPS, där det inte har påvisats någon sjukdomsorsakande genvariant vid vanlig DNA-analys, har det visat sig att många har en variant i genen FAS som har uppstått i immunsystemet efter befruktningen (somatisk variant, ALPS-sFAS). Då finns genvarianten i endast en del av kroppens celler (somatisk mosaicism). Vid ALPS-sFAS påvisas den sjukdomsorsakande genvarianten främst i T-cellerna.
Den somatiska varianten är inte ärftlig eftersom den inte finns i könscellerna, och därmed är upprepningsrisken minimal.
Autosomal recessiv nedärvning
ALPS nedärvs autosomalt recessivt vid defekt FAS-ligand med sjukdomsorsakande varianter i genen FASLG, vid FADD-defekt med varianter i FADD-genen och vid defekt kaspas-8 med varianter i genen CASP8.
Autosomal recessiv nedärvning innebär att båda föräldrarna är friska bärare av en sjukdomsorsakande variant av samma gen. Vid varje graviditet med samma föräldrar är sannolikheten 25 procent att barnet får två sjukdomsorsakande genvarianter (en från varje förälder). Barnet får då syndromet. Sannolikheten att barnet får en sjukdomsorsakande genvariant i enkel uppsättning är 50 procent. Då blir barnet, liksom föräldrarna, frisk bärare av en genvariant. Sannolikheten att barnet varken får syndromet eller blir bärare av en sjukdomsorsakande genvariant är 25 procent.
Om en person med ett autosomalt recessivt ärftligt syndrom, som har två sjukdomsorsakande genvarianter, får barn med en person som inte har genvarianten ärver samtliga barn den sjukdomsorsakande genvarianten i enkel uppsättning. De får då inte syndromet. Om en person med ett autosomalt recessivt syndrom får barn med en frisk bärare av en sjukdomsorsakande genvariant är sannolikheten 50 procent att barnet får syndromet. Sannolikheten för att barnet blir frisk bärare av en sjukdomsorsakande genvariant är också 50 procent.

Autosomal recessiv nedärvning.
I Socialstyrelsens kunskapsdatabas finns en separat text med utförlig information om olika nedärvningsmönster, se Ärftlighetsmönster, en översikt.
Symtom
Symtomen kan variera mycket i svårighetsgrad vid autoimmunt lymfoproliferativt syndrom (ALPS). Vanligen visar sig symtomen hos barn redan under de första levnadsåren. De vanligaste symtomen är förstorade lymfkörtlar, förstorad mjälte och förstorad lever, samt olika typer av autoimmuna tillstånd.
Med ökad kunskap om syndromet diagnostiseras numera även vuxna med tillståndet.
Lymfkörtlarna
Förstoring av lymfkörtlarna (lymfadenopati) vid ALPS kan variera från små avvikelser till mycket påtaglig förstoring, även av de lymfkörtlar som finns i bröstkorgen och buken. Förstoringen kvarstår när den väl har utvecklats, även om storleken på lymfkörtlarna tillfälligt kan minska i samband med bakterie- eller virusinfektioner. I allvarliga fall kan lungorna påverkas. Lymfkörtlarna hos barn brukar dock minska i storlek från tonåren.
Lymfkörtelförstoringen vid ALPS skiljer sig från den som uppstår vid lymfom (lymfkörtelcancer), genom att lymfkörtlarna inte är hårda och att tillståndet inte är förenat med feber eller nattliga svettningar.
Även tymus kan vara förstorad vid syndromet.
Mjälten
Mjältförstoring (splenomegali) vid syndromet kan variera över tid hos en och samma person, och det kan också vara stora skillnader mellan olika personer med sjukdomen. Mjälten kan vara så förstorad att den känns långt ner mot ljumsken. Förutom det fysiska obehag som detta kan medföra finns en ökad risk att mjälten skadas, till exempel i samband med stötar och slag mot kroppen.
Mjälten har utöver sin immunologiska funktion att bilda antikroppar också till uppgift att skilja ut skadade och åldrade blodkroppar. En kraftigt förstorad mjälte kan leda till en alltför omfattande avskiljning av blodkroppar och ge brist på framför allt röda blodkroppar (erytrocyter) och ibland blodplättar (trombocyter). Detta tillstånd benämns hypersplenism och behöver som regel behandlas med blodtransfusioner.
Mjältförstoringen är vanligtvis som störst hos barn i förskoleåldern. Mjältens storlek brukar minska spontant, men inte normaliseras, i skolåldern och ungdomsåren. Om mjälten minskar i storlek minskar tecknen på hypersplenism och vanligen också behovet av blodtransfusioner.
Levern
Leverförstoring (hepatomegali) vid ALPS är vanligen lindrig och påverkar inte leverns funktion.
Autoimmuna sjukdomar
Cirka hälften av personerna som har ALPS utvecklar autoimmuna sjukdomar, vilket innebär att kroppen bildar antikroppar mot egna vävnader. Risken för att utveckla autoimmuna symtom är livslång och ökar oftast med stigande ålder. Autoimmuna symtom som har blivit bestående tenderar att följa ett visst mönster där symtomen uppkommer i perioder (skov).
Exempel på vanliga autoimmuna blodsjukdomar vid ALPS:
- Hemolytisk cytopeni, som innebär brist på alla olika sorters blodkroppar. Tillståndet är ofta allvarligt och svårbehandlat, och kan vara livshotande.
- Hemolytisk anemi, som innebär blodbrist till följd av onormal nedbrytning av röda blodkroppar (erytrocyter).
- Immunmedierad trombocytopeni, som är brist på blodplättar (trombocyter), vilket kan ge ökad risk för blödningar.
- Autoimmun neutropeni, som innebär brist på neutrofila granulocyter, en typ av vita blodkroppar, vilket kan ge ökad risk för bakteriella infektioner.
Andra sällsynta autoimmuna sjukdomar vid ALPS är inflammation i njurens kärlnystan (glomerulonefrit), synnervsinflammation (optikusneurit) och Guillain-Barrés syndrom som innebär inflammation i det perifera nervsystemet. Vid ALPS kan det i sällsynta fall även förekomma leversjukdomar som primär biliär cirros och autoimmun hepatit, samt inflammatorisk tarmsjukdom, ledinflammation (artrit) och inflammation i blodkärlen (vaskulit).
Nässelutslag (urtikaria) är vanligt vid ALPS och beror troligen på en autoimmun reaktion.
Personer med syndromet kan få utslag som kallas petekier. De består av knappnålsstora blödningar under huden som är orsakade av för få blodplättar i blodet.
Ökad cancerrisk
ALPS innebär en ökad risk att utveckla cancer i lymfkörtlarna (lymfom), såväl Hodgkins lymfom som non-Hodgkins lymfom.
Diagnostik
Återkommande eller kroniskt förstorade lymfkörtlar, förstorad mjälte och lever samt symtom på autoimmun sjukdom ger misstanke om autoimmunt lymfoproliferativt syndrom (ALPS).
För att ställa diagnosen krävs att en eller flera sjukdomsorsakande varianter kan påvisas i någon av de gener som kan orsaka ALPS. Diagnosen kan i de flesta fall bekräftas med DNA-analys. I de fall då vanlig DNA-analys inte påvisar någon sjukdomsorsakande variant bör DNA-analys göras på de dubbelnegativa T-cellerna (Tαβ+CD3+CD4-CD8-), för att bekräfta eller avfärda en somatisk variant i FAS-genen.
Tidigare har kriteriebaserad diagnostik använts vid ALPS i de fall där det inte har gått att påvisa några sjukdomsorsakande varianter. Dessa diagnoskriterier har senare visat sig inte vara specifika för ALPS. Även andra immunbristsjukdomar med lymfoproliferation kan uppfylla kriterierna helt eller delvis. I dessa kriterier ingår kraftigt förhöjda nivåer av kobalamin (vitamin B12), IL-10 och/eller IL-18 samt dubbelnegativa T-celler. Dessa analyser används dock ofta även i dag för att stödja misstanken om ALPS.
I samband med att diagnosen ställs är det viktigt att genetisk vägledning erbjuds. Det innebär information om syndromet och hur det ärvs, samt en bedömning av sannolikheten för olika familjemedlemmar att få barn med samma syndrom.
Vid ärftliga sjukdomar och syndrom där den genetiska avvikelsen är påvisad i familjen är det möjligt att utföra anlagsbärardiagnostik och fosterdiagnostik, samt i vissa fall preimplantatorisk genetisk testning (PGT).
Behandling/stöd
Behandlingen vid autoimmunt lymfoproliferativt syndrom (ALPS) anpassas individuellt efter vilka symtom som uppkommer och hur allvarliga de är. En del med syndromet kan klara sig utan behandling.
Utredningen och behandlingen sker vid barn- och vuxenmottagningar för primära immunbrister vid universitetssjukhusen.
Den enda behandling som kan bota syndromet är hematopoetisk stamcellstransplantation. Personer med syndromet har dock sällan så svåra symtom att en transplantation är nödvändig.
Kortisonbehandling
Kortison har positiv behandlingseffekt på lymfkörtelförstoring, mjältförstoring och de autoimmuna symtom som ALPS kan medföra. Det ges vanligen under kortare perioder, men ibland behövs längre behandlingstid. Effekten, liksom biverkningarna, är beroende av hur hög kortisondosen är. Det är därför viktigt att behandlingens effekt och biverkningar följs noggrant.
Biverkningar av kortison är bland annat hämmad längdtillväxt hos barn, ökad risk för infektioner, högt blodtryck, urkalkning av skelettet (osteoporos), viktuppgång och psykiska biverkningar som humörsvängningar, nedstämdhet och sömnsvårigheter. Det finns i dag särskilda riktlinjer för att diagnostisera och ge förebyggande behandling till personer med förhöjd risk för osteoporos.
Andra immunmodulerande läkemedel
Eftersom kortison i höga doser medför stor risk för biverkningar används vanligen något annat immunmodulerande läkemedel som ersättning eller som komplement till kortison, oftast sirolimus och/eller mykofenolatmofetil. Av dessa har sirolimus visat sig kunna krympa den förstorade mjälten och minska storleken på lymfkörtlarna hos de flesta med syndromet. Därmed minskar graden av hypersplenism och behovet av blodtransfusioner. Sirolimus har också god effekt vid ALPS mot autoimmuna sjukdomar, däribland samtliga cytopenier.
Med immunmodulerande läkemedel förbättras vanligtvis också hudutslagen.
Läkemedelsbehandling vid graviditet
Om graviditet planeras bör samråd ske med behandlande läkare, så att läkemedelsbehandlingen kan ses över i god tid. Skälet är att vissa immunmodulerande läkemedel som används vid ALPS kan påverka fostret. Dessa läkemedel behöver därför sättas ut eller bytas före en graviditet.
Operation av mjälten
Att operera bort mjälten (splenektomi) har tidigare gjorts vid ALPS och andra immunbristsjukdomar, i de fall då läkemedelsbehandling inte kunnat öka antalet blodkroppar. Detta avråds numera starkt ifrån, då en splenektomi ökar den infektionsrisk som redan följer med immunbristsjukdomen. Prognosen för personer med autoimmunt lymfoproliferativt syndrom är sämre för de som har genomgått splenektomi än för de som inte har opererat bort mjälten.
Om en splenektomi ändå övervägs är det viktigt att innan operationen komplettera de vanliga vaccinationerna med vaccin mot bakterier som är omgivna av sockerkapsel (polysackarid), till exempel pneumokocker och meningokocker. Om en person saknar mjälte är det framför allt dessa bakterier som ger en förhöjd risk för bakteriella infektioner som lunginflammation och hjärnhinneinflammation samt för allmän blodförgiftning (sepsis).
Uppstår feber med påverkat allmäntillstånd bör personer med syndromet som har fått mjälten bortopererad omedelbart söka läkare för ställningstagande till eventuell antibiotikabehandling.
Blodtransfusioner
Vid allvarlig blodbrist (anemi) kan det bli aktuellt med blodtransfusioner för att ersätta de röda blodkroppar som saknas. Blodtransfusioner tillför kroppen extra järn. Om transfusionerna behöver ges ofta lagras järnet i olika organ, vilket kan orsaka skador i till exempel lever, hjärta och lungor.
Om blod måste ges ofta är det därför viktigt att kontrollera nivåerna av ferritin, som är ett mått på järnupplagringen i kroppen. Vid höga ferritinvärden behövs behandling med särskilda läkemedel, kallade kelerare, som ökar utsöndringen av järn. Eftersom dessa kan ge biverkningar behöver behandlingen följas upp med regelbundna läkarkontroller.
Behandling av lymfkörtelcancer
Lymfkörtelcancer (lymfom) vid ALPS behandlas vid barncancercentrum eller för vuxna vid en onkologisk klinik.
Hematopoetisk stamcellstransplantation
Transplantation med blodstamceller (hematopoetisk stamcellstransplantation, ibland kallad benmärgstransplantation) ger en möjlighet att bota autoimmunt lymfoproliferativt syndrom genom att ersätta den sjuka personens blodstamceller med blodstamceller från en frisk person.
Om stamcellstransplantation är aktuell som behandling beror bland annat på syndromets svårighetsgrad. Transplantationen kan också bli aktuell som en del i behandlingen av lymfkörtelcancer (lymfom), om behandlingen med cellgifter (cytostatika) inte anses tillräcklig.
Själva ingreppet är ganska okomplicerat, men förberedelser, eftervård och stora risker med behandlingen gör det till en mycket krävande procedur.
Stamcellerna utvecklas i benmärgen i kroppens ben till röda blodkroppar (erytrocyter), vita blodkroppar (leukocyter) av olika slag, däribland T-lymfocyter och B-lymfocyter, samt blodplättar (trombocyter). När blodstamceller har transplanterats letar de själva upp benmärgen hos mottagaren, växer till och bildar successivt ett nytt immunsystem.
För att kunna utföra en stamcellstransplantation måste det finnas en givare vars vävnadstyp (HLA) passar väl ihop med mottagarens. Bäst är att transplantera stamceller från ett friskt syskon med samma vävnadstyp. Om denna möjlighet inte finns kan man söka efter en passande stamcellsdonator i nationella och internationella register, till exempel Tobiasregistret i Sverige.
Inför stamcellstransplantationen måste personen som ska motta stamcellerna förbehandlas, dels för att de nya stamcellerna ska kunna få fäste, dels för att de inte ska starta en avstötningsreaktion riktad mot mottagaren (kallad graft-versus-host eller förkortat GvH). Det innefattar behandling med cellgifter (cytostatika) för att de egna, sjuka cellerna inte ska stöta bort de nya stamcellerna. Detta kan vara mycket krävande, eftersom cytostatika även skadar slemhinnornas funktion som skyddsbarriär.
Förbehandlingen med cytostatika gör att de vita blodkropparna minskar i antal eller slås ut helt, och kroppen saknar då försvar mot bakterier, virus och svamp. Risken för allvarliga infektioner ökar, och den som ska genomgå en transplantation måste därför vara isolerad under många veckor, upp till månader, både före och efter transplantationen. Det tar ungefär ett halvår innan barn och vuxna kan återgå till förskola, skola och arbete, om inga komplikationer har tillstött. Först cirka två år efter transplantationen fungerar immunsystemet normalt.
Komplikationer som kan inträffa efter en transplantation är framför allt infektioner och att de nya cellerna orsakar en avstötningsreaktion. För att förhindra komplikationer ges antibiotika och immunmodulerande läkemedel under många månader efter transplantationen.
I Socialstyrelsens kunskapsdatabas finns en separat text med mer information om stamcellstransplantationer, se Hematopoetisk stamcellstransplantation, en översikt.
Övrigt
Infektioner ska så långt som det är möjligt undvikas eftersom de kan förvärra bristen på blodkroppar (cytopenier). Utöver vaccinationer som ingår i det allmänna barnvaccinationsprogrammet bör personer med syndromet årligen vaccinera sig mot säsongsinfluensa och SARS-CoV-2 (covid-19), samt mot pneumokocker och meningokocker.
Det är viktigt att behovet av psykologiskt och socialt stöd tillgodoses, både för den som har syndromet och för familjen. Personalen i förskolan eller skolan behöver informeras om syndromet hos barn. Skolan bör ha en plan för hur eleven trots eventuell ökad sjukfrånvaro ska få stöd att nå målen.
Riskerna vid mjältförstoring måste också uppmärksammas. Om barnet har förstorad mjälte är det särskilt viktigt att idrottsläraren är informerad. Mjälten måste skyddas mot slag och stötar så att den inte brister. Sporter som ishockey, fotboll, handboll, kampsporter och ridning bör undvikas.
Samhällsstöd
Arbetsförmedlingen ger vägledning vid funktionsnedsättning som påverkar arbetsförmågan. Försäkringskassan samordnar de insatser som behövs för att man ska kunna söka eller återgå i arbete när en funktionsnedsättning påverkar arbetsförmågan.
Forskning
Forskning om autoimmunt lymfoproliferativt syndrom (ALPS) bedrivs bland annat i USA vid National Institute of Health (NIH), i syfte att öka kunskapen om sjukdomsmekanismerna och prognosen för personer med tillståndet.
I Tyskland vid Institute for Immunodeficiency, Center for Chronic Immunodeficiency i Freiburg pågår forskning kring lymfoproliferation och mekanismer för apoptos vid immunbristsjukdomar.
Resurser
Kunskap om autoimmunt lymfoproliferativt syndrom (ALPS) och resurser för diagnostik finns på avdelningar för immunbristsjukdomar vid universitetssjukhusen, se Kunskapscentrum inom sällsynta hälsotillstånd.
Nationell högspecialiserad vård
Nationell högspecialiserad vård (NHV) är komplex och sällan förekommande vård som bedrivs vid ett fåtal enheter i landet med tillstånd från Socialstyrelsen. Syftet är att säkerställa tillgången till likvärdig och högkvalitativ vård. För mer information, se Nationell högspecialiserad vård.
- Viss vård vid medfödda immunologiska sjukdomar utförs vid Skånes universitetssjukhus i Malmö/Lund, Karolinska universitetssjukhuset i Stockholm och Sahlgrenska universitetssjukhuset i Göteborg, se tillstånd Medfödda immunologiska sjukdomar som nationell högspecialiserad vård.
Expertteam för primära immunbristsjukdomar
Expertteam med särskild kompetens inom diagnostik, utredning och behandling finns vid följande universitetssjukhus:
- Karolinska universitetssjukhuset, Huddinge, CSD Stockholm-Gotland, Primär immunbrist.
- Sahlgrenska universitetssjukhuset, Göteborg, CSD Väst, Expertteamet för primära immunbristsjukdomar.
- Skånes universitetssjukhus, Lund, telefon 046-17 10 00.
Centrum för sällsynta diagnoser
Centrum för sällsynta diagnoser (CSD) finns vid alla universitetssjukhus. CSD kan ta emot frågor samt ge vägledning och information om sällsynta hälsotillstånd. CSD samverkar också med expertteam med särskild kunskap om olika sällsynta hälsotillstånd. Kontaktuppgifter till CSD i respektive region finns på den gemensamma webbplatsen CSD i samverkan. På webbplatsen finns också uppgifter om expertteam för olika diagnoser och diagnosgrupper samt länkar till andra informationskällor.
Europeiska referensnätverk
Europeiska referensnätverk (ERN) samlar läkare och forskare som är experter på sällsynta sjukdomar och tillstånd. I de virtuella nätverken samarbetar experter kring diagnostik och behandling av patienter från hela Europa.
Autoimmunt lymfoproliferativt syndrom ingår i nätverket ERN RITA för sällsynta immunbristsjukdomar, autoinflammatoriska och autoimmuna sjukdomar, ern-rita.org.
Resurspersoner
Resurspersonerna kan svara på frågor om autoimmunt lymfoproliferativt syndrom. De ersätter dock inte ordinarie vårdgivare.
Barnsjukvård
Med dr, överläkare Nicholas Brodszki, specialist inom barnmedicin och immunologi, Barn- och ungdomssjukhuset, Skånes universitetssjukhus, Lund, telefon 046-17 10 00, e-post nicholas.brodszki@skane.se.
Professor, överläkare Olov Ekwall, Drottning Silvias barnsjukhus, Sahlgrenska universitetssjukhuset, Göteborg, telefon 031‑342 10 00, e‑post olov.ekwall@vgregion.se.
Professor, överläkare Anders Fasth, Drottning Silvias barnsjukhus, Sahlgrenska universitetssjukhuset, Göteborg, telefon 031-342 10 00, e‑post anders.fasth@gu.se.
Med dr, specialistläkare Marie Meeths, Sektionen för barnhematologi, immunologi och HCT, Astrid Lindgrens barnsjukhus, Karolinska universitetssjukhuset, Huddinge, telefon 08-123 800 00, e-post marie.meeths@regionstockholm.se.
Docent, överläkare Mikael Sundin, Sektionen för barnhematologi, immunologi och HCT, Astrid Lindgrens barnsjukhus, Karolinska universitetssjukhuset, Huddinge, telefon 08-123 800 00, e‑post mikael.c.sundin@regionstockholm.se.
Vuxensjukvård
Professor, överläkare Peter Bergman, Immunbristenheten, Medicinsk enhet Infektionssjukdomar, Karolinska universitetssjukhuset, Huddinge, telefon 08-123 800 00, e-post peter.bergman@regionstockholm.se.
Docent, överläkare Fredrik Kahn, Infektionskliniken, Skånes universitetssjukhus, Lund, telefon 046-17 10 00, e-post fredrik.kahn@skane.se.
Med dr, specialistläkare Jesper Waldenström, Infektionskliniken, Sahlgrenska universitetssjukhuset/Östra, Göteborg, telefon 031-342 10 00, e-post jesper.waldenstrom@vgregion.se.
Intresseorganisationer
Många intresseorganisationer kan hjälpa till att förmedla kontakt med andra som har samma eller liknande diagnoser och deras närstående. Ibland kan de även ge annan information, som praktiska tips för vardagen, samt förmedla personliga erfarenheter om hur det kan vara att leva med ett sällsynt hälsotillstånd. Intresseorganisationerna arbetar också ofta med frågor som kan förbättra villkoren för medlemmarna, bland annat genom att påverka beslutsfattare inom olika samhällsområden.
Primär immunbristorganisationen (PIO), telefon 019‑673 21 24, e‑post info@pio.nu, pio.nu.
International Patient Organisation for Primary Immunodeficiencies (IPOPI) är en internationell organisation för immunbristföreningar där PIO ingår, ipopi.org.
Sociala nätverk
För många sällsynta hälsotillstånd finns det grupper i sociala medier där man kan kommunicera med andra som har samma diagnos och med föräldrar och andra närstående till personer med sjukdomen eller syndromet.
Kurser, erfarenhetsutbyte
Centrum för sällsynta diagnoser i samverkan (CSD) har ett kalendarium på sin webbplats, med aktuella kurser, seminarier och konferenser inom området sällsynta hälsotillstånd, se Kalendarium.
Ågrenska är ett nationellt kunskapscentrum för sällsynta hälsotillstånd och andra funktionsnedsättningar. De arrangerar årligen ett antal vistelser för barn och ungdomar med olika typer av funktionsnedsättningar och deras familjer, samt för vuxna med sällsynta sjukdomar och syndrom. Under de flesta av vistelserna hålls även diagnosspecifika kursdagar för yrkesverksamma som i sitt arbete möter personer med den aktuella diagnosen. Dokumentation från vistelserna, personliga intervjuer och annan information om sällsynta hälsotillstånd finns på Ågrenskas webbplats.
- Telefon 031-750 91 00
- E-post info@agrenska.se
- Webbplats agrenska.se
Primär immunbristorganisationen (PIO) erbjuder utbildning, stöd, information och möjlighet att träffa andra i samma situation. PIO ger ut informationsmaterial och anordnar föreläsningar och informationsträffar för personer med primär immunbrist, närstående och andra berörda. Varje år arrangeras läger för barn och ungdomar med primär immunbrist och deras familjer. Det anordnas även möten med de nordiska immunbristföreningarna.
International Patient Organisation for Primary Immunodeficiencies (IPOPI) anordnar vartannat år internationella konferenser, ipopi.org.
Sveriges läkares intresseförening för primär immunbrist (SLIPI) anordnar möten och symposier för medlemmar och särskilt inbjudna, slipi.nu.
Sveriges immunbristsjuksköterskors intresseförening (SISSI) ger ut ett nyhetsblad och har återkommande konferenser för medlemmar, sissi.nu.
Vid SLIPI/SISSI-konferenser i Sverige möts regelbundet patientorganisationernas representanter, läkare, sjuksköterskor och forskare i Sverige. Det finns även europeiska och internationella konferenser, som EAACI, ESID och AAAAI.
European Society for Immunodeficiencies (ESID) har återkommande internationella konferenser och utbildningar för läkare och forskare, esid.org.
International Nursing Group for Immunodeficiencies (INGID) anordnar internationella sammankomster i samarbete med ESID och IPOPI, ingid.org.
Ytterligare information
Informationsblad
Till flera av diagnostexterna i Socialstyrelsens kunskapsdatabas om sällsynta hälsotillstånd finns en kort sammanfattning i pdf-format som kan laddas ner, skrivas ut och användas i olika sammanhang. Sammanfattningen återfinns högst upp på respektive sida.
Samhällets stödinsatser
Barn, ungdomar och vuxna med funktionsnedsättningar kan få olika typer av stöd och insatser från samhället. För mer information, se Samhällets stöd.
Vårdprogram och riktlinjer
Sveriges läkares intresseförening för primär immunbrist (SLIPI) har på sin webbplats riktlinjer för utredning, diagnostik och behandling av medfödda immunologiska sjukdomar, Medicinsk info.
Donationsregister
Tobiasregistret är ett nationellt register för donation av blodstamceller. Genom registret matchas svårt sjuka patienter med obesläktade givare. Tobiasregistret har i dag (2026) över 270 000 registrerade givare. Totalt i de olika donationsregistren världen över finns fler än 43 miljoner potentiella stamcellsdonatorer.
Kvalitetsregister
PIDcare är ett nationellt kvalitetsregister för insamling av data i syfte att bidra till kvalitetssäkring och förbättring av vården av barn och vuxna med primära immunbristsjukdomar, pidcare.se.
RaraSwed är ett nationellt kvalitetsregister för vård vid sällsynta hälsotillstånd. Syftet är att samla information som kan ge en helhetsbild av sällsynta hälsotillstånd i Sverige. Registret lanserades hösten 2023 och ska bidra till en nationellt sammanhållen vård och ett bättre omhändertagande av personer med dessa tillstånd.
Databaser
Det finns flera databaser och webbplatser med sökbar information om sällsynta hälsotillstånd, kliniska prövningar, forskningsartiklar och medicinska nyheter.
Databaser och webbplatser med information om sällsynta hälsotillstånd
Övrigt
Immune Deficiency Foundation (IDF) är en amerikansk patientorganisation för immunbristsjukdomar som har gett ut handboken IDF Patient & Family Handbook for Primary Immunodeficiency Diseases.
Primär immunbristorganisationen (PIO) har på sin webbplats informationsmaterial om primära immunbristsjukdomar som kan beställas eller laddas ner, samt en mall för ett informationskort där diagnos och personliga ordinationer kan skrivas in.
Sveriges kommuner och regioner (SKR) har tagit fram ett kunskapsstöd som beskriver vårdförloppet för sällsynta sjukdomar med komplexa vårdbehov (2025). Det berör alla vårdnivåer och specialiteter inom hälso- och sjukvården samt tandvården. Kunskapsstödet finns på webbplatsen 1177 för vårdpersonal.
Litteratur
Canale VC, Smith CH. Chronic lymphadenopathy simulating malignant lymphoma. J Pediat. 1967; 70: 891–899. https://doi.org/10.1016/s0022-3476(67)80262-2
Consonni F, Gambineri E, Favre C. ALPS, FAS, and beyond: from inborn errors of immunity to acquired immunodeficiencies. Ann Hematol. 2022; 101: 469–484. https://doi.org/10.1007/s00277-022-04761-7
Dowdell KC, Niemela JE, Price S, Davis J, Hornung RL, Oliveira JB et al. Somatic FAS mutations are common in patients with genetically undefined autoimmune lymphoproliferative syndrome. Blood. 2010; 115: 5164–5169. https://doi.org/10.1182/blood-2010-01-263145
Fisher GH, Rosenberg FJ, Straus SE, Dale JK, Middleton LA, Lin AY et al. Dominant interfering Fas gene mutations impair apoptosis in a human autoimmune lymphoproliferative syndrome. Cell. 1995; 81: 935–946. https://doi.org/10.1016/0092-8674(95)90013-6
García García GM, Bureo Dacal JC, Suárez-Varela Pineda S, Elduayen Izaguirre R. Adult onset autoimmune lymphoproliferative syndrome due to somatic FAS mutation. Intern Med J. 2015; 45: 462–464. https://doi.org/10.1111/imj.12714
Holzelova E, Vonarbourg C, Stolzenberg MC, Arkwright PD, Selz F, Prieur AM et al. Autoimmune lymphoproliferative syndrome with somatic Fas mutations. N Engl J Med. 2004; 351: 1409–1418. https://doi.org/10.1056/nejmoa040036
Hägele P, Staus P, Scheible R, Uhlmann A, Heeg M, Klemann C et al. Diagnostic evaluation of paediatric autoimmune lymphoproliferative immunodeficiencies (ALPID): a prospective cohort study. Lancet Haematol. 2024; 11(2): e114–e126. https://doi.org/10.1016/S2352-3026(23)00362-9
Janda A, Schwarz K, van der Burg M, Vach W, Ijspeert H, Lorenz MR et al. Disturbed B-lymphocyte selection in autoimmune lymphoproliferative syndrome. Blood. 2016; 127: 2193–2202. https://doi.org/10.1182/blood-2015-04-642488
Klemann C, Esquivel M, Magerus-Chatinet A, Lorenz MR, Fuchs I, Neveux N et al. Evolution of disease activity and biomarkers on and off rapamycin in 28 patients with autoimmune lymphoproliferative syndrome. Haematologica. 2017; 102(2): e52–e56. https://doi.org/10.3324/haematol.2016.153411
Kuehn HS, Caminha I, Niemela JE, Rao VK, Davis J, Fleisher TA et al. FAS haploinsufficiency is a common disease mechanism in the human autoimmune lymphoproliferative syndrome. J Immunol. 2011; 186: 6035–6043. https://doi.org/10.4049/jimmunol.1100021
Magerus A, Bercher-Brayer C, Rieux-Laucat F. The genetic landscape of the FAS pathway deficiencies. Biomed J. 2021; 44: 388–399. https://doi.org/10.1016/j.bj.2021.06.005
Magerus-Chatinet A, Stolzenberg MC, Loffredo MS, Neven B, Schaffner C, Ducrot N et al. FAS-L, IL-10, and double-negative CD4- CD8- TCR alpha/beta+T cells are reliable markers of autoimmune lymphoproliferative syndrome (ALPS) associated with FAS loss of function. Blood. 2009; 113: 3027–3030. https://doi.org/10.1182/blood-2008-09-179630
Neven B, Magerus-Chatinet A, Florkin B, Gobert D, Lambotte O, De Somer L et al. A survey of 90 patients with autoimmune lymphoproliferative syndrome related to TNFRSF6 mutation. Blood. 2011; 118: 4798–4807. https://doi.org/10.1182/blood-2011-04-347641
Pellé O, Moreno S, Lorenz MR, Riller Q, Fuehrer M, Stolzenberg MC et al. Combined germline and somatic human FADD mutations cause autoimmune lymphoproliferative syndrome. J Allergy Clin Immunol. 2024; 153: 203–215. https://doi.org/10.1016/j.jaci.2023.09.028
Rao VK, Oliveira JB. How I treat autoimmune lymphoproliferative syndrome. Blood. 2011; 118: 5741–5751. https://doi.org/10.1182/blood-2011-07-325217
Rieux-Laucat F. 1995–2025: A long journey in the ALPS. Immunol Lett. 2026; 280: 107178. https://doi.org/10.1016/j.imlet.2026.107178
Teachey DT, Greiner R, Seif A, Attiyeh E, Bleesing J, Choi J et al. Treatment with sirolimus results in complete responses in patients with autoimmune lymphoproliferative syndrome. Br J Haematol. 2009; 145: 101–106. https://doi.org/10.1111/j.1365-2141.2009.07595.x
Medicinsk expert/granskare/redaktion
Medicinsk expert som har skrivit och reviderat textunderlaget är professor Anders Fasth, Drottning Silvias barnsjukhus, Sahlgrenska universitetssjukhuset, Göteborg.
Berörda intresseorganisationer har getts tillfälle att lämna synpunkter på innehållet.
En särskild expertgrupp har granskat och godkänt materialet före publicering.
Informationscentrum för sällsynta hälsotillstånd vid Ågrenska i Göteborg ansvarar för redigering, produktion och publicering av materialet, agrenska.se.
Illustrationer av ärftlighetsmönster är framtagna av Informationscentrum för sällsynta hälsotillstånd. Alla övriga illustrationer i kunskapsdatabasen är framtagna av AB Typoform.
Frågor?
Kontakta Informationscentrum för sällsynta hälsotillstånd vid Ågrenska, telefon 031-750 92 00, e-post sallsyntahalsotillstand@agrenska.se.
Om sidans innehåll
Informationen är inte avsedd att ersätta professionell vård och är inte heller avsedd att användas som underlag för diagnos eller behandling.